衛生・品質

衛生・品質

Hygiene & Quality

清潔さへのこだわり
「鍼を持つ手に、安心を」

鍼は、皮膚を越えて体の中に入る器具です。
だからこそ、鍼そのものが清潔であることが、
施術の安全を支える前提になります。
当社が力を注いでいるのは、
滅菌を行う前に
「そもそも微生物を付着させない」ことです。
滅菌前の微生物の量(バイオバーデン※1)を
限りなくゼロに近づけるため、
以下の3点を徹底しています。
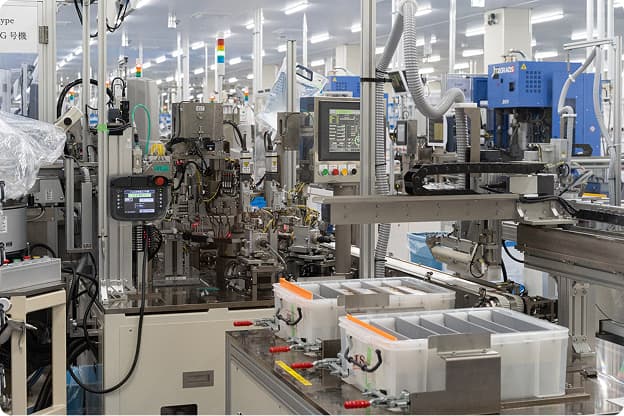
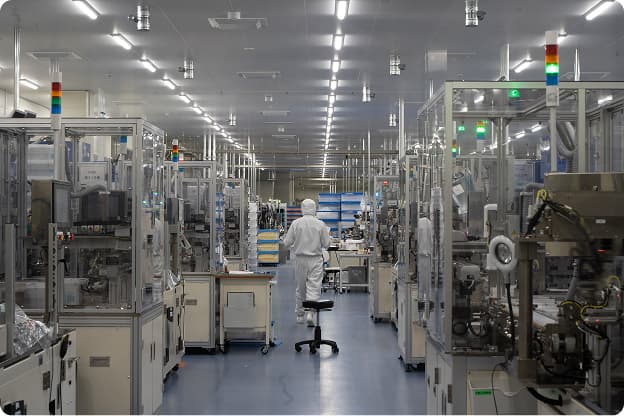
生産設備

生産設備

機械による自動一貫生産

生産現場

生産現場

生産室内の差圧管理・空調設備の完備、生産担当人数の最少化

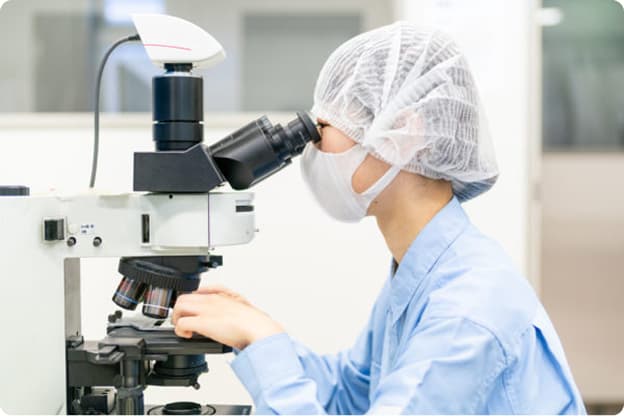
生産担当者

生産担当者

無塵衣・帽子・マスクの着用、手洗い・アルコール消毒の実行、エアシャワー通過


無菌保証

これらの実践により、滅菌前のバイオバーデンがほぼ0に近い数値を実現しています。 その状態から滅菌を行い、無菌性保証水準が10-6以下を達成しています。 当社では、FDAの最新の考え方を踏まえたエンドトキシン※2管理を導入し、適切に実施しています。 滅菌工程においては、滅菌が正常に行われていることを保証するために次の4点の重点項目における「滅菌バリデーション」を行っています。
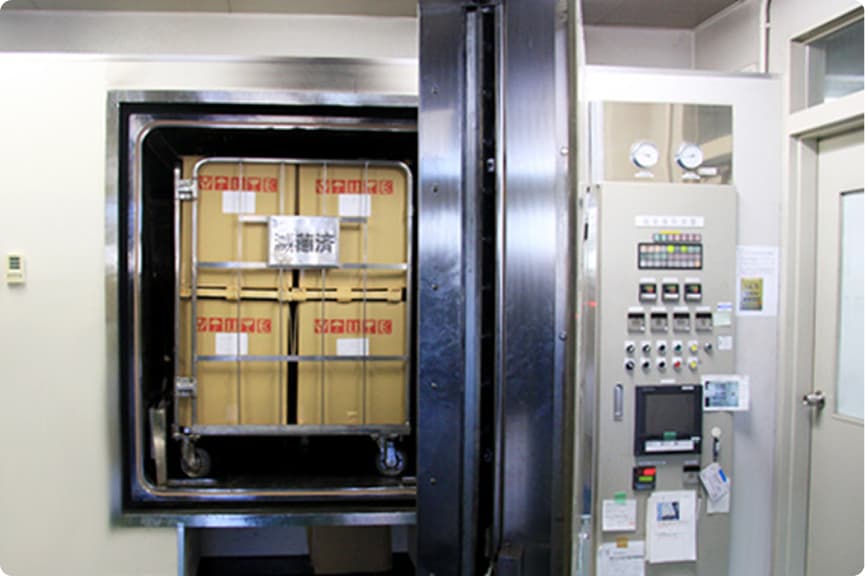
無菌保証

滅菌バリデーション

check 01

計測機器の校正

計測機器の校正

滅菌器に付属している温度センサーや記録計が正しい値を示すかを確認

滅菌器に付属している温度センサーや
記録計が正しい値を示すかを確認

check 02

運転時適格性の確認

運転時適格性の確認

滅菌器が空の状態で正常運転することを確認

滅菌器が空の状態で
正常運転することを確認

check 03

物理的稼動性能適格性の確認

物理的稼動性能適格性の確認

滅菌器が製品を満載した状態で正常運転することを確認

滅菌器が製品を満載した状態で
正常運転することを確認

check 04

微生物学的稼動性能適格性の確認

微生物学的稼動性能適格性
の確認

温度の上昇しにくい箇所にBI(Biological Indicator)を設置し、滅菌しにくい場所で菌の死滅を確認

温度の上昇しにくい箇所に
BI(Biological Indicator)を設置し、
滅菌しにくい場所で菌の死滅を確認

  • ※1 バイオバーデンとは、製品上に存在しうる微生物の集団、即ち滅菌前の微生物付着数のことを言います。
  • ※2グラム陰性菌の細胞壁由来のリポ多糖であるエンドトキシンですが、微量でも免疫反応を引き起こし、重篤な場合には敗血症性ショックや多臓器不全を招く可能性があります。

世界が認める品質
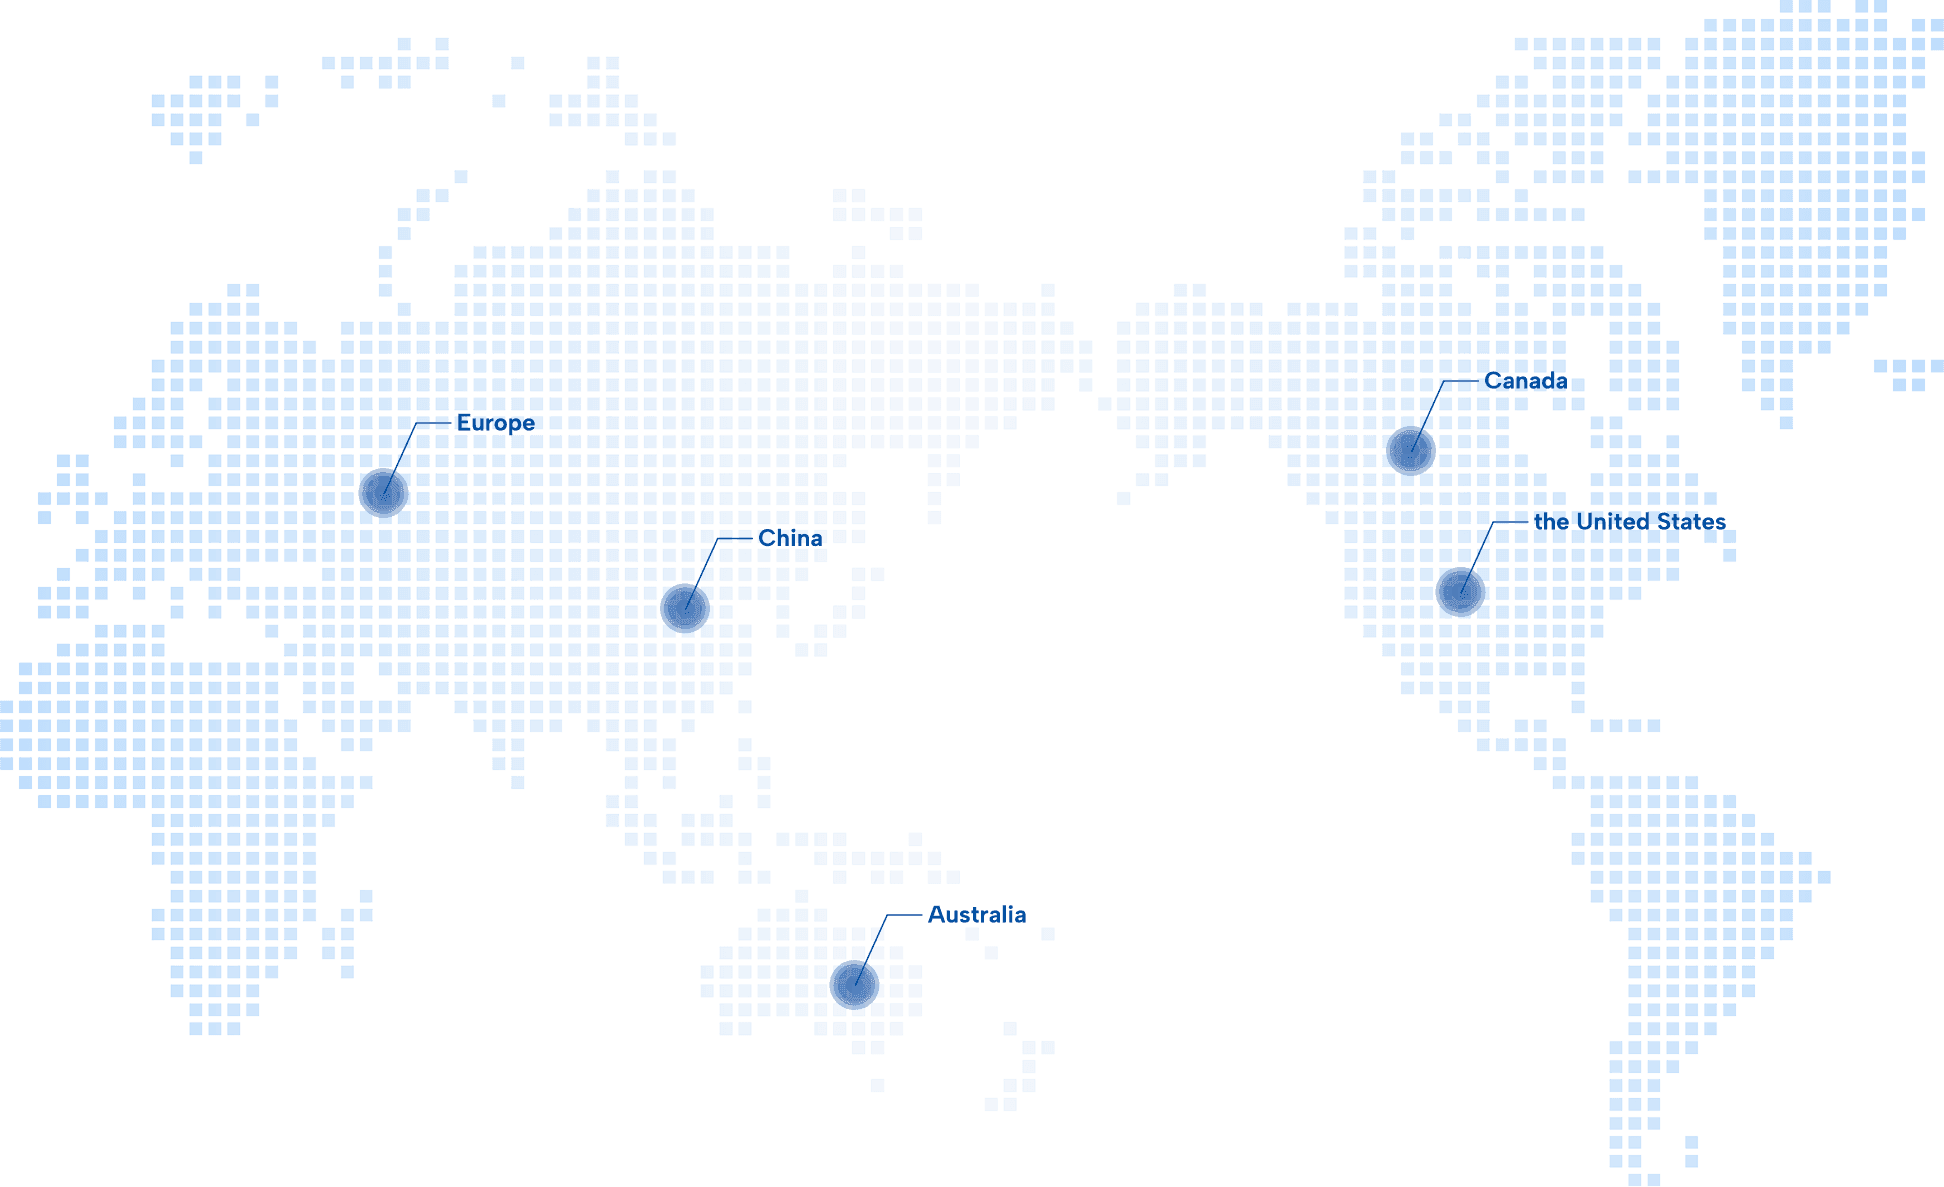
世界が認める品質

オーストラリア

Therapeutic Goods (Medical Devices) Regulations 2002

オーストラリアへ医療機器を供給するには、Therapeutic Goods Act 1989及び本規則に基づき、TGA(Therapeutic Goods Administration)による適合性評価を受け、ARTG(Australian Register of Therapeutic Goods)への登録が必要です。登録後、ARTGへの掲載をもって市場への供給が認められます。

Therapeutic Goods (Medical Devices)Regulations 2002

オーストラリアへ医療機器を供給するには、Therapeutic Goods Act 1989及び本規則に基づき、TGA(Therapeutic GoodsAdministration)による適合性評価を受け、ARTG(Australian Register ofTherapeutic Goods)への登録が必要です。登録後、ARTGへの掲載をもって市場への供給が認められます。

ヨーロッパ

(EU) 2017/745 MDR(Medical Device Regulation:医療機器規則)

欧州で流通する医療機器はMDRに準拠し、製品にCEマーキングを表示する必要があります。CEマーキングは、製品が法律上要求されるすべての基準に適合していることを示します。

(EU)2017/745 MDR(Medical Device Regulation:医療機器規則)

欧州で流通する医療機器はMDRに準拠し、製品にCEマーキングを表示する必要があります。CEマーキングは、製品が法律上要求されるすべての基準に適合していることを示します。

カナダ

カナダ医療機器規制:1998年制定(MDR=Medical Device Regulations, SOR/98-282)

カナダへ医療機器を輸出するには、事前に本規則への適合が必要です。適合が認められると、カナダ保健省よりライセンスが付与されます。

カナダ医療機器規制:1998年制定(MDR=Medical DeviceRegulations, SOR/98-282)

カナダへ医療機器を輸出するには、事前に本規則への適合が必要です。適合が認められると、カナダ保健省よりライセンスが付与されます。

アメリカ

21 CFR(Code of Federal Regulations:連邦規則集)

アメリカ食品医薬品局(FDA)により定められた規則です。医療機器の分類、市販前届出、品質マネジメントシステム規則QMSR、表示要求など、安全性・機能性のみならず広告を含むラベル表示に至るまで厳しい規程を定めています。

21 CFR(Code of Federal Regulations:連邦規則集)

アメリカ食品医薬品局(FDA)により定められた規則です。医療機器の分類、市販前届出、品質マネジメントシステム規則QMSR、表示要求など、安全性・機能性のみならず広告を含むラベル表示に至るまで厳しい規程を定めています。

中国

医療機器監督管理条例(国務院令第739号)

中国へ医療機器を輸出・販売するには、本条例に基づき、リスク分類(クラスI・II・III)に応じてNMPA(国家薬品監督管理局)への届出または登録が必要です。審査を経て届出証明または登録証が発行されます。

医療機器監督管理条例(国務院令第739号)

中国へ医療機器を輸出・販売するには、本条例に基づき、リスク分類(クラスI・II・III)に応じてNMPA(国家薬品監督管理局)への届出または登録が必要です。審査を経て届出証明または登録証が発行されます。